|
|
|
|
|
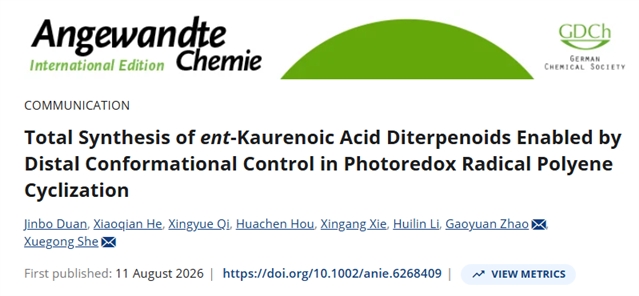
兰州大学厍学功,赵高原ACIE:基于远程构象控制的光氧化还原自由基多烯环化实现对映-贝壳杉烯酸类二萜的全合成 |
|
|
论文信息
对映-贝壳杉烷二萜(ent-kaurane diterpenoids)是一类广泛分布于香茶菜属等植物中的重要萜类天然产物,具有丰富的结构多样性和广泛的生物活性。其中,对映-贝壳杉烯酸类二萜以紧凑的6/6/6/5四环骨架、C19位羧基以及多样的位点选择性氧化修饰为主要结构特征,许多成员表现出显著的抗肿瘤、抗菌和抗病毒等活性。然而,这类天然产物的高效合成仍面临重要挑战:一方面需要精准构建高度拥挤的四环核心骨架,另一方面还需要在复杂多环体系中实现多个含氧官能团的位点和立体选择性调控。自Ireland等首次完成(±)-kaurene的全合成以来,对映-贝壳杉烷型天然产物的合成策略不断发展。针对对映-贝壳杉烯酸类二萜,Baran等于2013年通过铁介导的多环化/选择性碎裂策略完成了甜菊醇(steviol)的经典合成。然而,如何从共同中间体出发,以发散且立体可控的方式快速获得多个结构不同的对映-贝壳杉烯酸类天然产物,仍具有较大挑战。
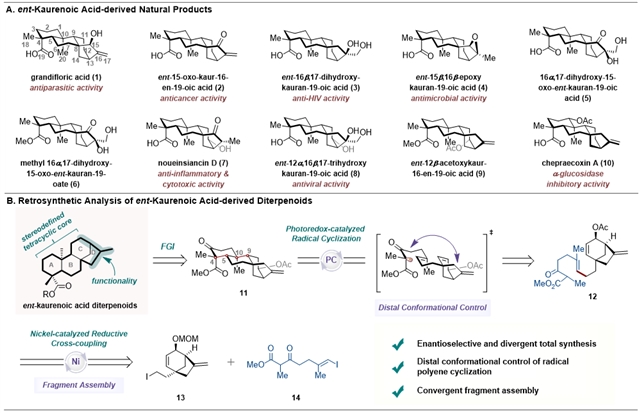
Figure 1 (A) ent-Kaurenoic acid-derived natural products. (B) Retrosynthetic analysis of ent-kaurenoic acid-derived diterpenoids.
针对这一问题,兰州大学天然产物化学全国重点实验室厍学功/赵高原团队发展了基于远程构象控制的光氧化还原自由基多烯环化策略。研究团队通过镍催化还原交叉亲电偶联快速组装多烯环化前体,并利用手性双环[3.2.1]辛烷结构单元诱导的远程构象偏向,实现高度立体选择性的自由基多烯串联环化,一步构建对映-贝壳杉烯酸类天然产物的6/6/6/5四环核心骨架。在此基础上,通过后期位点和立体选择性官能团编辑,实现了7个对映-贝壳杉烯酸类二萜的发散合成,其中包括noueinsiancin D的首次全合成。
研究团队首先分别制备双环[3.2.1]辛烷片段13和乙烯基碘片段14,并通过镍催化还原性交叉亲电偶联实现两者的汇聚式拼接。经过配体筛选后,关键偶联反应收率由27%提升至68%;随后脱除MOM保护并乙酰化,获得关键多烯环化前体12。
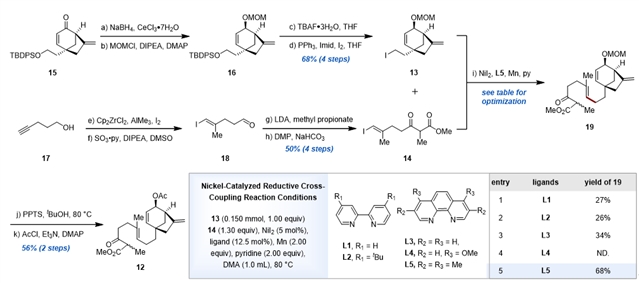
Scheme 1. Synthesis of Polyene Precursor 12
在此基础上,他们发展了构建对映-贝壳杉烯酸6/6/6/5四环骨架的光氧化还原自由基多烯环化反应。经过大量的筛选,最终发现在4CzTPN、巯基乙酸甲酯和Cs?CO?存在下,底物12经蓝光照射,以63%收率生成四环产物11,且仅检测到单一非对映异构体。相比传统Mn(III)介导的氧化自由基环化,该方法提供了一条氧化还原中性、催化型的替代途径。
DFT计算进一步揭示了该反应高立体选择性的来源。第一次环化中,两条反式路径的能垒接近(9.6 kcal/mol vs 9.1 kcal/mol),立体区分并不显著;而第二次环化则表现出明显的能量差异(10.8 kcal/mol vs 20.8 kcal/mol),表明其为选择性决定步骤。这一结果说明,远端CD环系的固有立体信息能够通过构象偏置优先引导环化经由有利过渡态进行,从而实现对AB环远程立体化学控制。
机理上,底物12经去质子化和激发态光催化剂单电子氧化形成碳自由基,随后发生自由基多烯环化,并通过硫醇介导的HAT过程终止;硫自由基与还原态光催化剂进一步完成电子转移,实现光催化剂与HAT催化剂的同步再生。
该策略将模块化片段偶联、光氧化还原自由基多烯环化与远程构象控制有机结合,为复杂对映-贝壳杉烯酸类二萜骨架的高效、立体可控构建提供了新的合成思路。
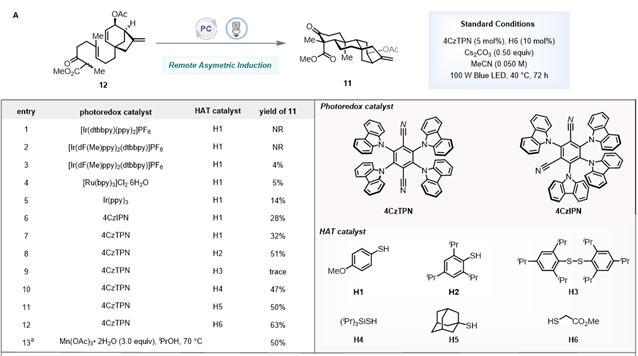
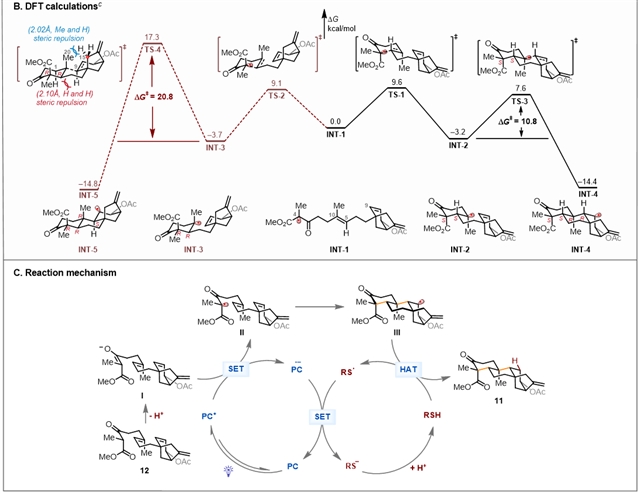
Figure 2 Photoredox-catalyzed radical cyclization.
在完成四环核心中间体11的构建后,研究团队进一步发展了一套模块化、位点选择性的后期官能团化策略,以共同中间体为平台,实现结构多样的对映-贝壳杉烯酸类二萜的快速发散合成。该策略的关键在于构建可进一步选择性操控的分支中间体,从而实现对不同位点氧化态和立体化学的精准编辑。
首先,通过选择性去除C3位氧官能团建立第一个关键分支节点。化合物11经NaBH4还原、硫羰基化以及Barton–McCombie自由基脱氧,以三步57%的收率得到中间体20。
以20为平台,研究团队首先实现了C12位的立体化学编辑。直接采用Mitsunobu反应或酸性条件进行构型翻转均未获得理想结果,因此转而采用“氧化–还原”策略:脱乙酰后经TPAP/NMO氧化得到酮23,随后使用LiEt3BH非对映选择性还原并乙酰化,以两步59%的收率获得methyl ent-12β-acetoxy-16-kauren-19-oate(9)(dr = 5:1)。该过程在保持四环骨架完整性的同时,实现了C12位立体构型的精准调控。
中间体20同样可作为 C15–C17 区域差异化氧化的通用平台。经 K2OsO4/NMO双羟化得到二醇24,随后脱乙酰及酯基水解,完成 ent-12α,16β,17-trihydroxykauran-19-oic acid(8)的合成。
另一条分支中,20经SeO2/TBHP 烯丙位氧化得到25(79%),随后依次经过氢化、脱保护和Dess–Martin氧化,完成noueinsiancin D(7)的首次全合成。
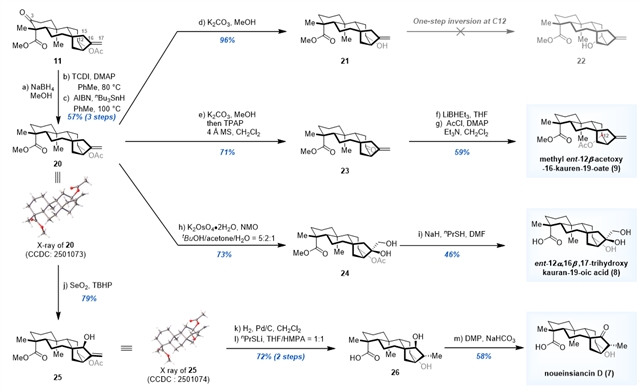
Scheme 2 Total synthesis of methyl ent-12β-acetoxy-16-kauren-19-oate (9), ent-12α,16β,17-trihydroxykauran-19-oic acid (8), and noueinsiancin D (7).
为进一步实现C12位去氧的对映-贝壳杉烯酸类二萜(1,4–6)的合成,研究团队建立了一条与前述路线互补的发散合成分支,实现C3和C12位同步去氧,并结合C15–C17区域的后期官能团化。
首先,四环中间体11经I2介导的烯烃迁移,以87%的收率得到27。随后,一锅法完成脱乙酰和C3位羰基还原,再经mCPBA环氧化,以66%的收率获得环氧化物28。进一步转化为双黄原酸酯29后,通过单晶X-ray衍射确定其绝对构型,同时进一步验证了前述自由基多烯环化产物的立体结构。随后,经Barton–McCombie自由基脱氧,以两步66%的收率获得关键共同中间体30。
以30为新的发散节点,可快速构建多个天然产物家族成员。首先,采用 nPrSNa/DMF水解C19位酯基,得到ent-15β,16β-epoxykauran-19-oic acid(4);随后在Et2AlTMP作用下发生环氧开环–消除,完成grandifloric acid(1)的合成。
在另一条平行路线中,30直接经Et2AlTMP处理,以90%的收率得到烯丙醇31。随后经 Dess–Martin 氧化得到酮32(72%),再对C16–C17位进行非对映选择性双羟化,完成methyl 16α,17-dihydroxy-15-oxo-ent-kauren-19-oate(6)的合成;进一步水解C19位酯基,即可获得16α,17-dihydroxy-15-oxo-ent-kauran-19-oic acid(5)。
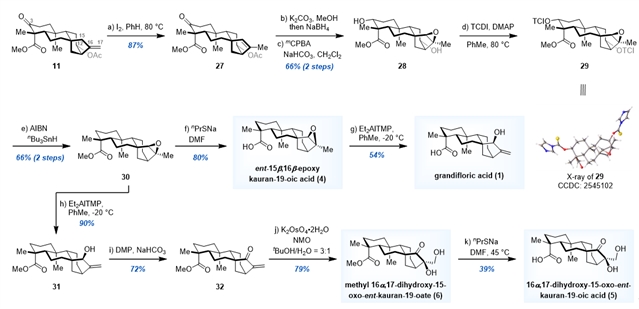
Scheme 3. Total Synthesis of ent-15β,16β-epoxykauran-19-oic acid (4), grandifloric acid (1), methyl 16α,17-dihydroxy-15-oxo-ent-kauran-19-oate (6), and 16α,17-dihydroxy-15-oxo-ent-kauran-19-oic acid (5).
该研究发展了一种底物编码的远程构象控制策略,将手性信息从预先构建的双环结构传递至空间上相对远离的新生环系,实现了自由基多烯环化过程中的高效立体化学控制。该工作不仅为对映-贝壳杉烯酸类二萜提供了一条汇聚、发散的合成路径,也为利用远程构象效应控制自由基串联环化以及复杂多环萜类天然产物的精准合成提供了新的设计思路。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。