|
|
|
|
|
武汉大学李喆珺Angew:超越表面催化:动态阳离子调控的界面水门控在水性多硫化物电化学中的应用 |
|
|
论文信息
研究背景
水系硫在高能量密度储能领域拥有巨大应用前景,但长期受制于迟缓的氧化还原动力学与严重极化问题。过往研究大多聚焦催化剂改性,试图通过优化表面活性位点提升多硫化物转化效率,然而动力学提升已经遭遇瓶颈。近日,武汉大学李喆珺团队跳出传统表面催化的研究思路,提出阳离子调控界面水门控全新机理框架,指出双电层结构是限制多硫化物反应动力学的关键因素。借助多种表征手段,证实阳离子可动态调控双电层内部氢键网络与静电屏蔽效应,以此改变多硫化物向电极界面的可及程度。该工作发现氧化还原动力学随阳离子水合能、浓度呈现火山型变化规律,根源来自静电屏蔽与界面位阻拥堵之间的竞争关系。研究重新定义界面水是氧化还原反应中动态可调的参与组分,为多价态水系电化学体系提供分子层面的设计指导,相关成果发表在Angewandte Chemie International Edition。
文章概述
水系多硫化物液流电池凭借原料廉价、本征安全等优势,是大规模长时储能极具潜力的技术路线。不同于非水锂 硫电池以固相相变作为限速步骤,水系条件下全部硫物种均可溶解,因此动力学限制机制完全不同。现有大量研究集中开发各类催化剂,试图强化多硫化物在电极表面的吸附作用,但性能提升已经到达天花板,这类工作普遍将电解液视作被动背景,忽视双电层界面环境带来的影响。武汉大学李喆珺团队跳出传统表面催化框架,提出阳离子调控界面水门效应,指出体系限速源于双电层静电排斥,并揭示界面相互制衡的竞争机制,反应动力学随阳离子浓度呈火山型变化。借助多种表征手段分别追踪多硫物种演化、解析界面水结构、分解过电势、定量表征阳离子吸附,构建了完整多维度原位实验证据链。该研究建立了普适电解液阳离子设计准则,即选用低水化能疏水阳离子,浓度匹配电极比表面积,以平衡静电屏蔽与空间位阻。
图文导读
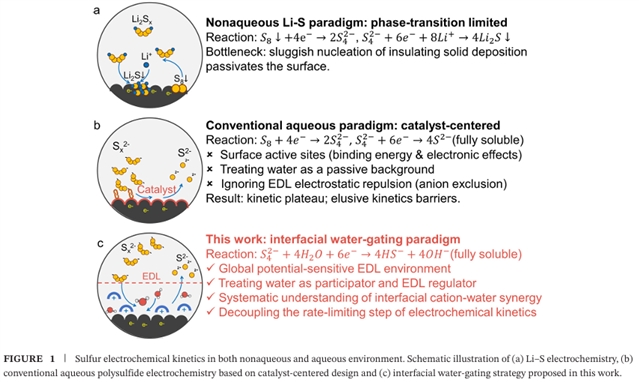
(FIGURE 1,图片来源:Angew. Chem. Int. Ed.)
(1)非水锂硫电池:限速步骤是固相Li2S的成核析出,固相产物钝化电极;(2)传统水系多硫研究范式:全部物种可溶,只依靠催化剂表面活性位点,把水、阳离子作为背景,忽略双电层静电排斥,最终动力学遇到平台;(3)本文提出的界面水门机制:关注全局电势依赖的双电层环境;将水视作参与者与调控介质;解析阳离子-水协同效应,解耦电化学动力学限速步骤;负极化下阳离子在双电层积累,调控界面水结构,削弱多硫阴离子受到的静电排斥,调控多硫抵达电极的可及性。
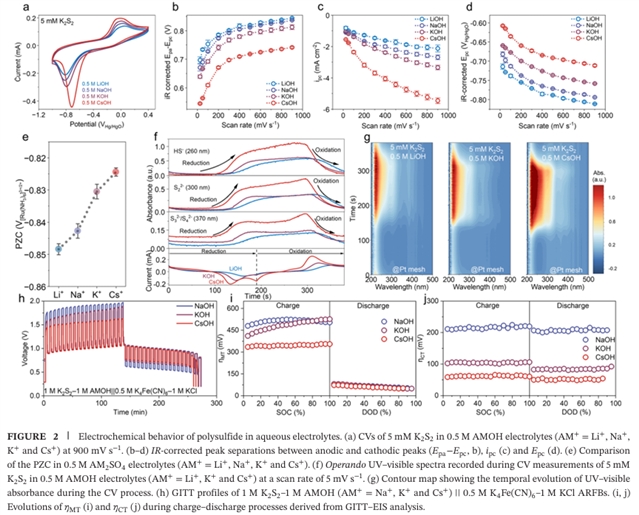
(FIGURE 2,图片来源:Angew. Chem. Int. Ed.)
(1)CV结果(FIGURE 2a-d):随着阳离子从Li+变化至Cs+(水化能逐步降低),阴极峰电流增大、阴极峰电位正移、峰位差减小,表观速率常数提升约3个数量级;还原过程受阳离子影响远大于氧化过程,体现不对称响应。(2)零电荷电位 PZC:从Li+到Cs+,零电荷电位正向偏移,证明水化更弱的Cs+更容易吸附富集在双电层内部。(3)原位紫外可见光谱(FIGURE 2f-g):CsOH体系中,还原产物HS-、多硫物种生成/消耗动力学最快,光谱直接证实阳离子改变电极附近多硫物种演化。(4)GITT-EIS(FIGURE 2h-j):碱金属阳离子不改变体系热力学平衡电压;总过电势NaOH > KOH > CsOH;过电势主要来自传质极化与电荷转移极化,欧姆损失贡献很小。(4)机理:水化弱Cs+更易进入内亥姆霍兹平面,重构界面水,增强静电屏蔽,缓解负电极对多硫阴离子的排斥,加速传质与电荷转移。
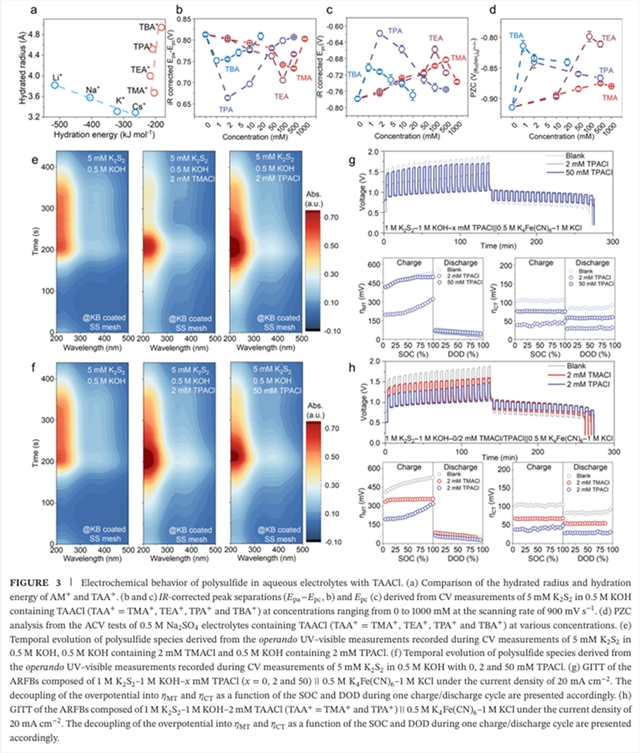
(FIGURE 3,图片来源:Angew. Chem. Int. Ed.)
(1)阳离子本征参数:烷基链越长,水化能越低,疏水性越强,越倾向界面吸附,但阳离子体积增大,空间位阻效应变强。(2)CV、PZC结果(FIGURE 3b-d):动力学随TAA+浓度呈火山型曲线:低浓度时提升动力学;超过最优浓度之后性能衰减;烷基链越长,最优浓度向更低数值移动;PZC的变化趋势和电化学动力学对应。(3)原位紫外可见光谱(FIGURE 3e-f):同等浓度下长链TPA+优于TMA+;但TPA+提升至50?mM高浓度后,反应动力学被抑制,证明过量阳离子带来界面拥挤。(4)GITT-EIS(FIGURE 3g-h):2mM TPACl 可以大幅降低传质和电荷转移极化;提升到50mM,传质阻力重新上升;同样浓度下TPA+效果优于TMA+。(5)揭示核心权衡:低浓度疏水阳离子提供优秀静电屏蔽;浓度过高,大体积阳离子造成界面拥挤、界面水被过度排开,传质受阻。
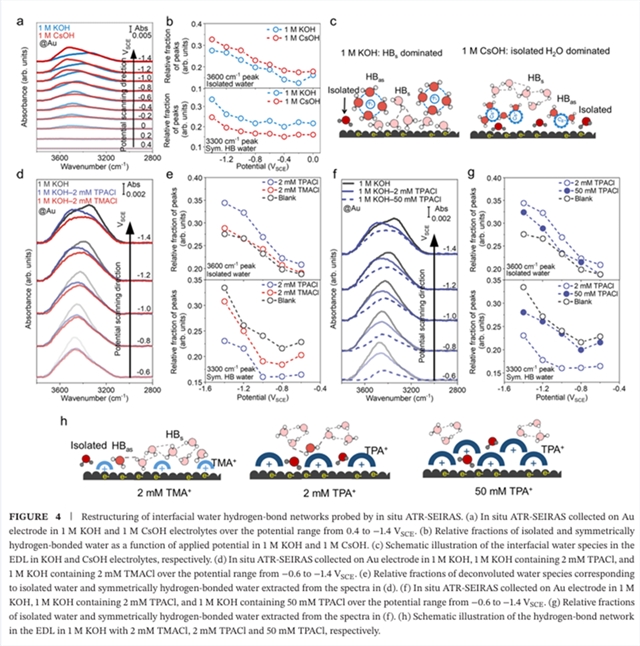
(FIGURE 4,图片来源:Angew. Chem. Int. Ed.)
(1)将根据O-H伸缩振动将水分为三类:孤立水、不对称氢键水、对称氢键水。(2)碱金属对比:相比于K+体系,Cs+体系界面孤立水占比显著升高,对称氢键水减少。水化弱的Cs+进入IHP,破坏界面水的连续氢键网络,实现水门效应,提供静电屏蔽。(3)不同烷基链TAA+:相同浓度2mM,TPA+相比TMA+产生更多孤立水,氢键网络破坏更强,水门效果更好。(4)TPA+浓度效应:最优2mM条件下孤立水占比最高;升高至50mM,孤立水比例下降,对称氢键水回升,界面整体水含量降低;电极表面被大体积阳离子占满,发生界面拥堵,水门效应失效。(5)分子层面直接证据:最优水门效应需要适度破坏氢键网络,但不能完全脱水,实现静电屏蔽和传质之间的平衡。
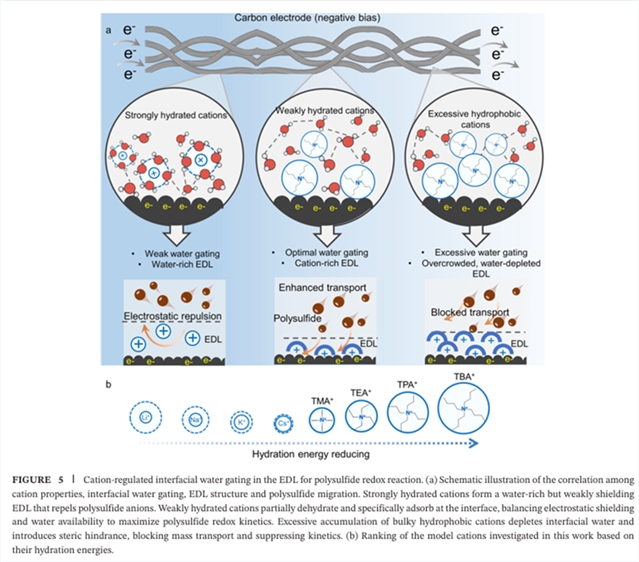
(FIGURE 5,图片来源:Angew. Chem. Int. Ed.)
(1)强水化阳离子:水丰富的双电层,屏蔽效应弱,多硫阴离子遭受强烈静电排斥;(2)适度弱水化阳离子、合适浓度:最优水门,阳离子富集双电层,静电屏蔽削弱排斥,同时保留足够界面水,多硫输运增强;(3)过量疏水大体积阳离子:界面过度拥挤,水被大量排出,空间位阻阻挡多硫输运,动力学恶化。
结论
该工作跳出传统表面催化的研究范式,提出阳离子调控界面水门控的新机制,揭示双电层环境对水系多硫化物氧化还原动力学的决定性作用。电解液中的阳离子能够动态调控界面氢键网络,改变静电屏蔽效果,从而调控多硫化物阴离子到达电极表面的难易程度。静电屏蔽和界面位阻拥堵之间的竞争,造成反应动力学随阳离子种类、浓度呈现火山型变化。原位光谱实验直接从分子尺度验证界面水不再只是惰性溶剂背景,而是参与反应、可被调控的关键组分。该研究建立的界面调控策略,不仅仅局限于硫基电化学,同样适用于其他涉及多价带电活性物种的水系电化学体系,为下一代储能体系电解液与界面工程提供新的设计思路。
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。