|
|
|
|
|
厦大梁汉锋,阿卜杜拉国王科大 Husam N. Alshareef Angew:D2O同位素工程破解水系铁金属电池析氢困局 |
|
|
论文信息
研究背景
随着可再生能源转型加速,发展低成本、高安全、长寿命的大规模储能技术成为行业核心需求。水系铁金属电池凭借铁元素地壳储量丰沛、原料成本低廉、理论容量突出且环境友好等天然优势,被视为电网级储能的潜力候选体系。然而,铁金属负极在水系电解液中面临着严峻的析氢反应(HER)挑战。更关键的是,铁金属本身对析氢反应具有强烈的催化活性,这会形成“析氢—局部碱化—生成副产物—表面不均—加剧析氢”的自加速恶性循环,最终导致电池快速失效。传统电解液添加剂多以界面钝化为主,难以从根源解决水分子本身的高反应性问题。
文章概述
厦门大学梁汉锋课题组与阿卜杜拉国王科技大学(KAUST)Husam N. Alshareef课题组联合报道了一项针对性解决方案:通过溶剂同位素工程策略,成功从动力学根源上抑制了水系铁金属电池的催化析氢问题。该工作打破了传统的“添加剂被动防御”思路,直接利用重水(D2O)作为电解液溶剂替代普通水(H2O)。研究表明,D2O所展现的动力学同位素效应,显著提升了析氢反应的活化能,并构建了更为稳定有序的氢键网络,从而有效“驯服”了铁阳极的析氢副反应。此外,较慢的溶剂动力学调控了阳离子传输过程,诱导了均匀、致密的铁沉积层。
基于这一策略,Fe||Fe对称电池实现了长达1600小时的超稳定循环,Fe||MoS2全电池在0.5 A g-1下循环2000圈后仍保持87.6%的容量。
图文导读
研究团队首先通过光谱表征与分子动力学模拟,解析了氘代电解液的微观结构差异。与H2O相比,D2O的O-D键键能更高,氢键网络更稳定且寿命更长,分子扩散速率显著降低,可抵达电极表面参与反应的活性水分子数量大幅减少。
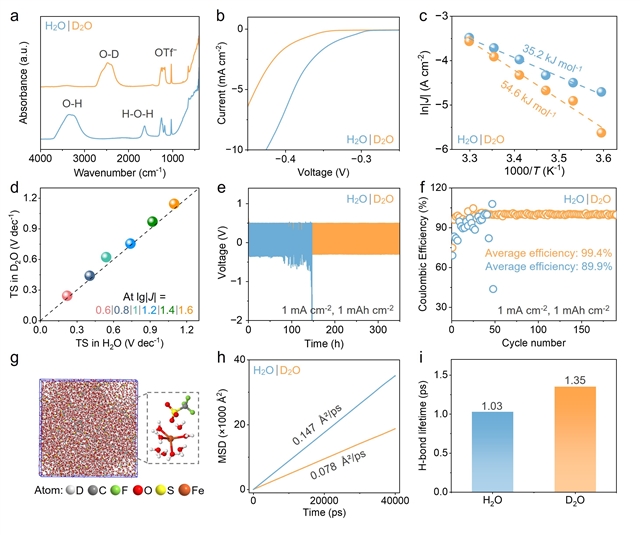
图1. 电解液基本性质及析氢动力学分析
动力学分析表明,D2O体系提高了铁的成核过电位,诱导形成更高密度的成核位点,使沉积模式从H2O体系中二维扩散主导的不均匀生长,快速转变为三维扩散。原位pH监测、原位拉曼光谱和弛豫时间分布(DRT)分析共同验证了D2O体系界面稳定性的提升。
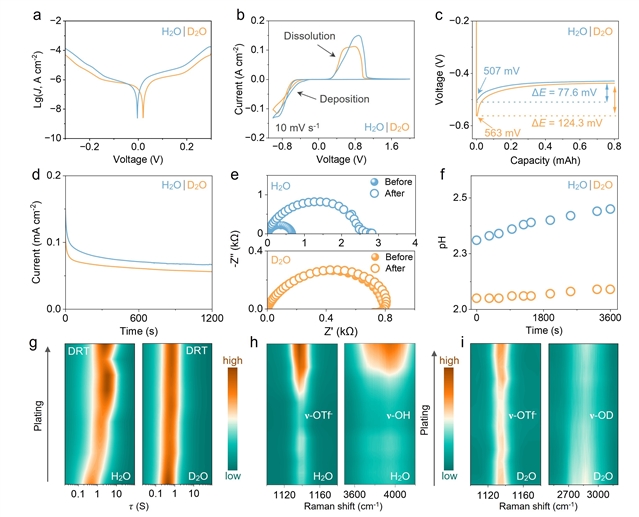
图2. 电极过程动力学与界面表征
界面稳定性的提升直接转化为优异的长循环性能:在1 mA cm-2/1 mAh cm-2的测试条件下,D2O体系Fe||Fe对称电池可稳定循环1600 h,循环寿命是H2O体系的6.6倍;即使在10 mA cm-2/10 mAh cm-2的大电流密度下,仍可稳定运行200 h。
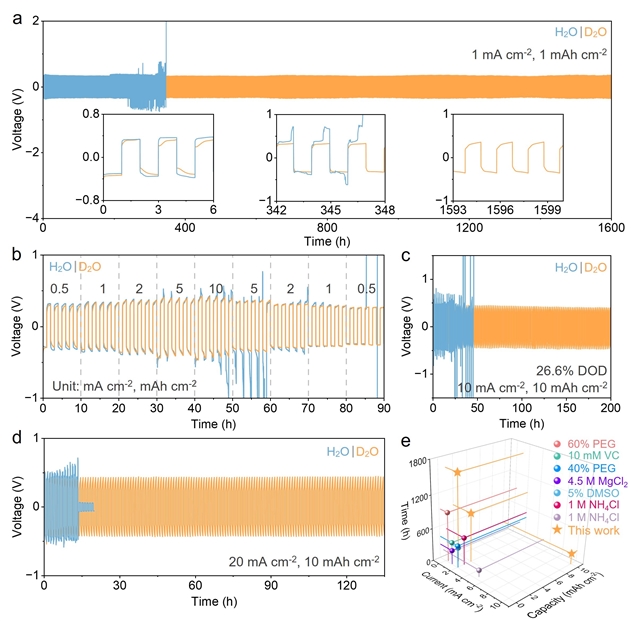
图3. Fe||Fe电池在H2O和D2O基电解液中的长循环性能
形貌与物相表征直观展现了两种体系的差异:H2O体系循环后铁负极“枝晶/死铁”丛生、副产物(Fe(H2O)6(CF3SO3)2)大量堆积;而D2O体系中沉积层均匀致密,循环后电极表面平整,无明显厚度膨胀与副产物累积,展现出极佳的结构可逆性。
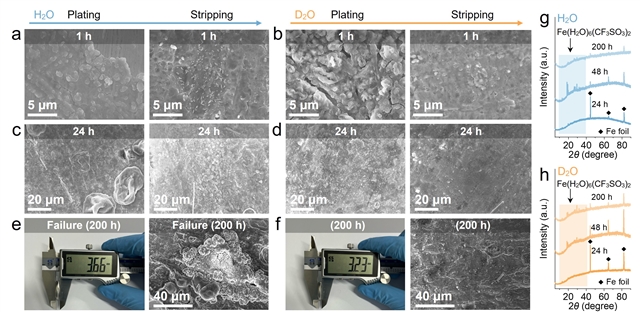
图4. Fe负极在不同电解液中的沉积形貌及物相演变
原位光学显微镜直观呈现了析氢行为的差异:H2O体系中,铁沉积开始1分钟内便有大量气泡持续生成;而D2O体系中气泡出现时间延迟至3分钟,且产气量显著减少。H2O体系中剧烈的自催化析氢是电池失效的核心诱因,而D2O通过动力学同位素效应从根源抑制析氢,阻断了“析氢—局部碱化—生成副产物—表面不均—加剧析氢”的恶化循环,实现了均匀、高可逆的铁沉积。
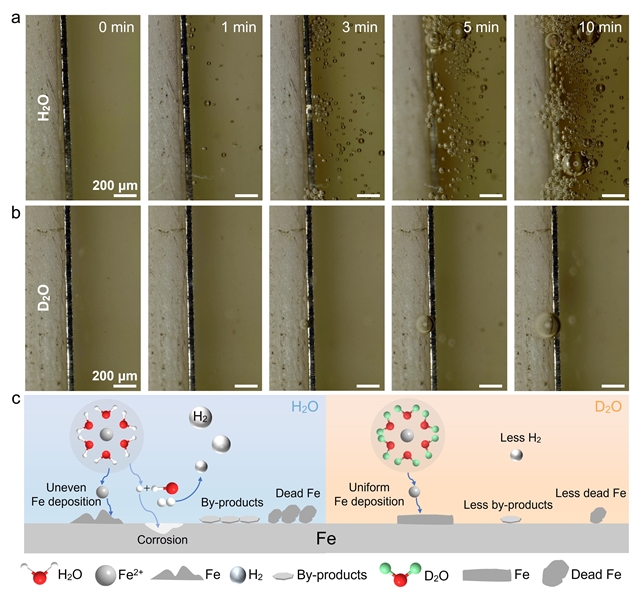
图5. Fe沉积过程的原位光学显微镜观察及机理示意图
为验证实际应用潜力,研究团队组装了Fe||MoS2全电池。D2O体系全电池在0.5 A g-1电流密度下循环2000次后容量保持率达87.6%,显著优于H2O体系。在此基础上制备的软包电池在活性物质负载量高达16.35 mg cm-2的条件下仍可稳定循环50圈,放电容量达269.4 mAh,展现出良好的规模化应用前景。对照实验进一步证实,D2O对正极宿主同样具有稳定作用,形成了“负极主导保护、正极协同稳定”的双重保护机制。
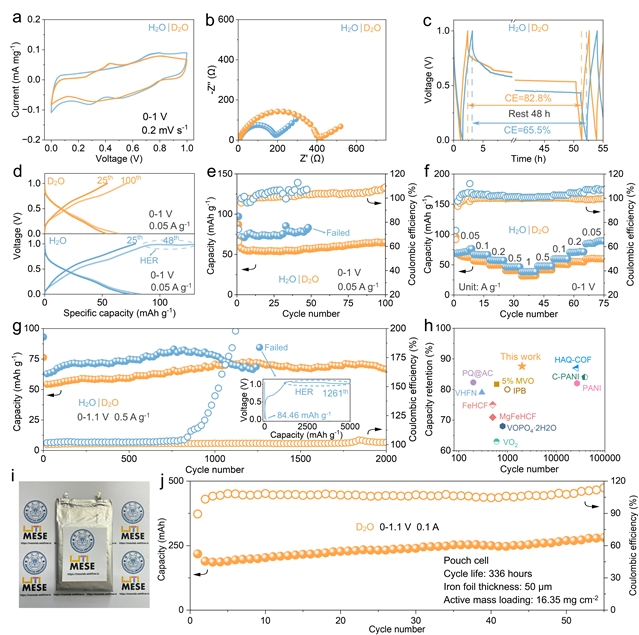
图6. Fe||MoS2全电池与软包电池性能
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由德国化学会(German Chemical Society, GDCh)出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。