|
|
|
|
|
上海科技大学杨晓瑜 Angew:去对称还原胺化策略实现上边缘功能化的固有手性杯[4]芳烃的对映选择性合成 |
|
|
论文信息
论文简介
杯芳烃是一类备受青睐的大环骨架,过去几十年来,凭借其在分子识别、传感、分离以及催化等领域的广泛应用,在超分子化学界引起了极大的关注。其中,杯[4]芳烃以其相对刚性的锥型构象为特征,由于非手性取代基在其骨架内的不对称分布,展现出独特的手性。Böhmer 等人首次将这一现象定义为“固有手性”。通常,固有手性杯[4]芳烃(ICCs)根据不对称取代的位置分为四种基本类型:上缘型、下缘型、间位型和桥型(图 1a)。值得注意的是,ICCs的结构刚性和明确的手性微环境使其在手性识别、传感和不对称催化方面具有巨大潜力(图 1b)。然而,获得结构多样化的 ICCs 的简便高效合成途径仍然是一个重大挑战,限制了其更广泛的应用。
催化对映选择性合成被广泛认为是构建手性分子最直接、最有效的不对称策略;然而,其在 ICCs 合成中的应用仍相对不成熟。近年来,在 ICCs 的一个子类—间位型ICCs的催化不对称合成方面取得了显著进展。通常,带有对位取代苯酚单元的前手性杯[4]芳烃通过两种主要合成方法进行去对称化:不对称环化和不对称C-H官能化(图 1c)。继蔡泉和佟硕课题组独立报道的开创性钯催化不对称 C-H 环化反应之后,已开发出多种过渡金属催化的 C-H 活化环化方法,以及有机催化的顺序不对称 Povarov 反应串联芳构化。同时,邻位选择性不对称 C-H 官能化,包括硫醚化、胺化、溴化和酰氧基化,已被用于打破前手性底物的对称性,从而得到带有多种官能团的 ICCs。
相比之下,其他类型 ICCs 的催化不对称合成研究则少得多。1998年,McKervey 及其同事报道了通过酯交换反应对下缘醇基团进行去对称化,实现脂肪酶催化的 ICCs 不对称合成;然而,该方法存在底物范围有限和产率低的问题(图 1d)。最近,闫海龙团队报道了通过带有悬挂乙炔基团的杯[4]芳烃的下缘不对称卤代环化反应实现对映选择性合成 ICCs。关于通过上缘官能化不对称构建 ICCs,迄今为止仅有一个文献记载的例子。2025年,Do?ekal、Veselý 团队报道了通过手性N-杂环卡宾(NHC)催化的前手性二醛基杯[4]芳烃的去对称酯化反应,实现了上缘修饰的 ABCC 型固有手性杯芳烃(ICCs)的不对称合成,产物具有高对映选择性(图 1e)。根据杯[4]芳烃的几何结构,除了 ABCC 型固有手性杯芳烃外,还存在另一类上缘修饰的 ICCs,即 ABCD 型,可通过1,3-苯基二取代前手性杯[4]芳烃的去对称化获得。然而,ABCD 型 ICCs 的不对称合成尚未见报道,这可能是由于2-和4-苯环上取代基之间的远程立体区分(距离>6 Å)存在挑战。
基于之前对通过手性磷酸(CPA)催化实现固有手性分子不对称合成的研究兴趣,上科大杨晓瑜课题组近期报道了一种通过 CPA 催化的还原胺化反应实现含二苯胺前手性杯[4]芳烃去对称化的统一策略,用于上缘修饰的 ICCs(包括 ABCC 型和 ABCD 型结构)的不对称合成(图 1f)。该反应能够兼容多种醛类,并耐受上缘的各种取代基,以高对映选择性获得了带有多种官能团的 ABCD 型和 ABCC 型 ICCs。
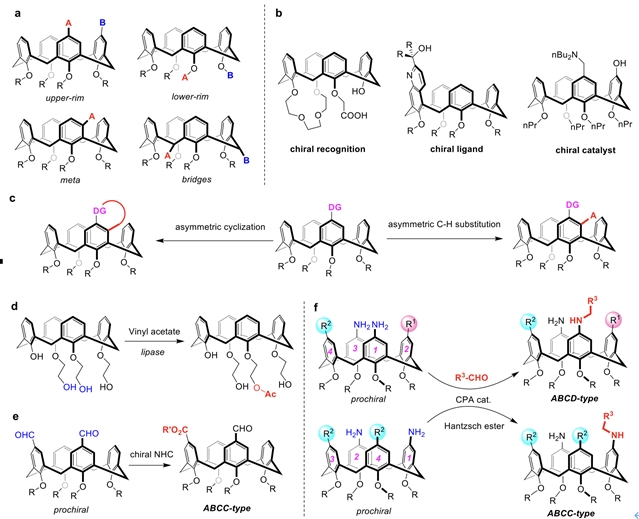
图1. 固有手性杯[4]芳烃的类型、应用及其催化对映选择性合成
ABCD 型和 ABCC 型 ICCs的对映选择性合成
作者首先选择含有1,3-二苯胺的前手性杯[4]芳烃 1a 作为模型底物进行研究,通过对催化剂和溶剂的筛选,确立了最优反应条件:在室温下,氯仿作为反应溶剂,选取 CPA A9为催化剂,4Å MS为添加剂,Hantzsch 酯 3a 为氢转移试剂,加入1.1当量苯甲醛2a,以93% 产率和98% 对映选择性获得相应的 ABCD 型 ICC 4a。在确定了最优条件后,作者探索了这种催化对映选择性合成 ABCD 型固有手性杯[4]芳烃的适用范围(图 2)。首先评估了一系列取代苯甲醛,无论其电子性质如何,对位取代(4b-4d)和间位取代(4e-4g)的苯甲醛,以及空间位阻较大的邻位取代衍生物(4h-4i),在这些条件下均具有良好的耐受性,以良好的产率和优异的对映选择性得到了相应的 ICCs。此外,2-萘甲醛(4j)和杂芳醛(4k-4l)也与该方案兼容,作者也考察了脂肪醛,不过它们生成的相应 ICCs 对映选择性仅为中等水平。另外,下缘 O-烷基的修饰也被证明是可行的(4m)。随后详细考察了2-苯基环上取代基的影响。在最优条件下,将碘基替换为溴基也具有良好的耐受性(4n)。值得注意的是,在 2-苯基单元上带有 NHBoc 基团的前手性杯[4]芳烃底物也与该方案兼容,得到了单一对映体(>99% ee)的 ICC(4o),其在三个独立的苯环上拥有三个不同的取代氨基。此外,2-苯基环上的各种芳基(4p-4q)、杂芳基(4r)、烯基(4s-4t)和炔基(4u-4x)均具有良好的耐受性,得到了相应的产物。相应的固有手性杯[4]芳烃具有优异的对映选择性(≥98% ee)。从原理上来看,这些去对称化反应的对映选择性源于手性催化剂区分前手性杯[4]芳烃中2-和4-苯环的能力。因此,与仅含一个取代苯环的底物(4)相比,当两个苯环均被取代时,实现高立体选择性显然更具挑战性。不出意料的是,将先前优化的 CPA A9 催化条件应用于在2-和4-苯基位置分别带有芳基和碘基的前手性杯[4]芳烃底物时,仅获得了中等对映选择性(5a, 64% ee)。然而,在 CPA A7 的9-蒽基的10-位引入溴取代基(生成CPA A11)后,以 61% 的产率和 99% 的 ee 值生成了 ICC 5a,其中所有四个苯环在上缘均具有不同的取代基,且2-苯环上的各种芳基基团均具有良好的兼容性,能够以高对映选择性获得相应的 ICC(5b-5c)。
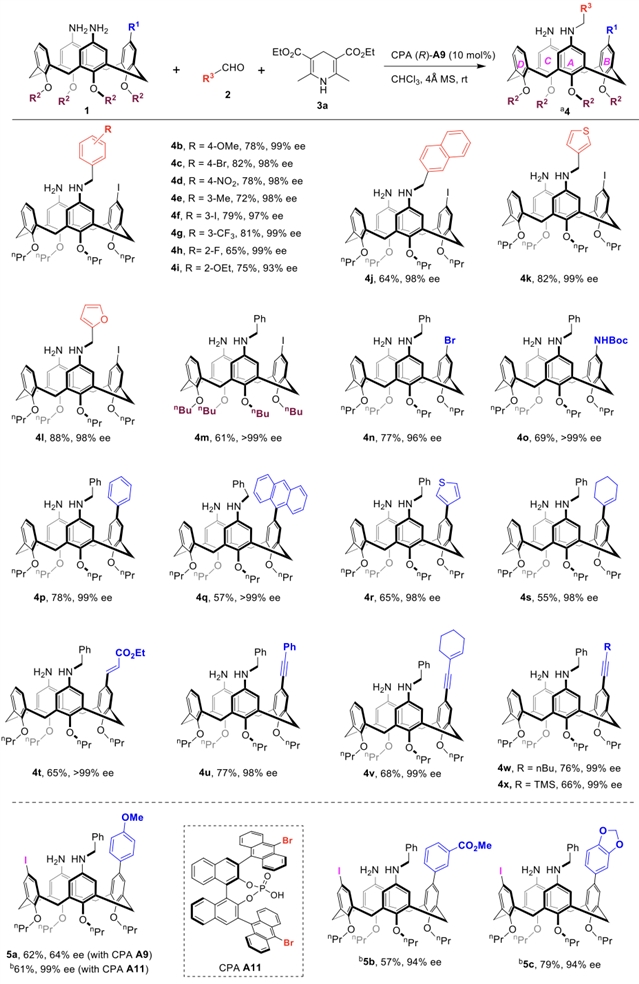
图2. 手性磷酸(CPA)催化还原胺化实现 ABCD 型 ICCs 不对称合成的底物范围
鉴于通过对含1,3-二苯胺的前手性杯[4]芳烃去对称化,在催化不对称合成 ABCD 型ICCs中实现了广泛的底物范围和优异的对映选择性,作者接下来将注意力转向含1,2-二苯胺的杯[4]芳烃的去对称化,这将获得一类独特的上缘修饰 ICCs,即 ABCC 型衍生物。在对反应条件进行简要优化后,含1,2-二苯胺的杯[4]芳烃 6a 与苯甲醛 2a 在正己烷中、室温下,使用 Hantzsch 酯 3a 作为还原剂、4Å MS为添加剂、CPA A10 作为催化剂进行去对称还原胺化,以 84% 的产率和 98% 的对映体过量(ee)得到了相应的 ABCC 型 ICC 7a。随后,作者研究了该方法在不对称合成 ABCC 型 ICCs 中的底物范围(图 3)。多种取代苯甲醛,包括对位(7b-7c)、间位(7d-7e)、邻位(7f-7g)和二取代衍生物(7h),在既定条件下均表现出良好的耐受性。此外,使用杂芳香醛作为偶联试剂(7i-7j)以及对下缘 O-烷基进行修饰(7k),均证明与该方法兼容,从而以高对映选择性获得了手性杯[4]芳烃。随后研究了3-和4-苯环上的取代。发现在标准条件下,将碘基替换为溴基(7l)或甲基(7m)也是可行的,尽管产物的对映选择性略有降低。此外,还考察了这些位置上的一系列取代苯基(7n-7p)、杂芳基(7q)、烯基(7r)和炔基(7s-7t),也具有极好的兼容性。值得注意的是,一个带有两个 NH2 基团和两个 NHBoc 基团的前手性杯[4]芳烃也采用了该方法,成功以 70% 的产率和 94% 的ee得到了相应的去对称化产物 7u,从而突显了该方法对活性官能团的良好耐受性。
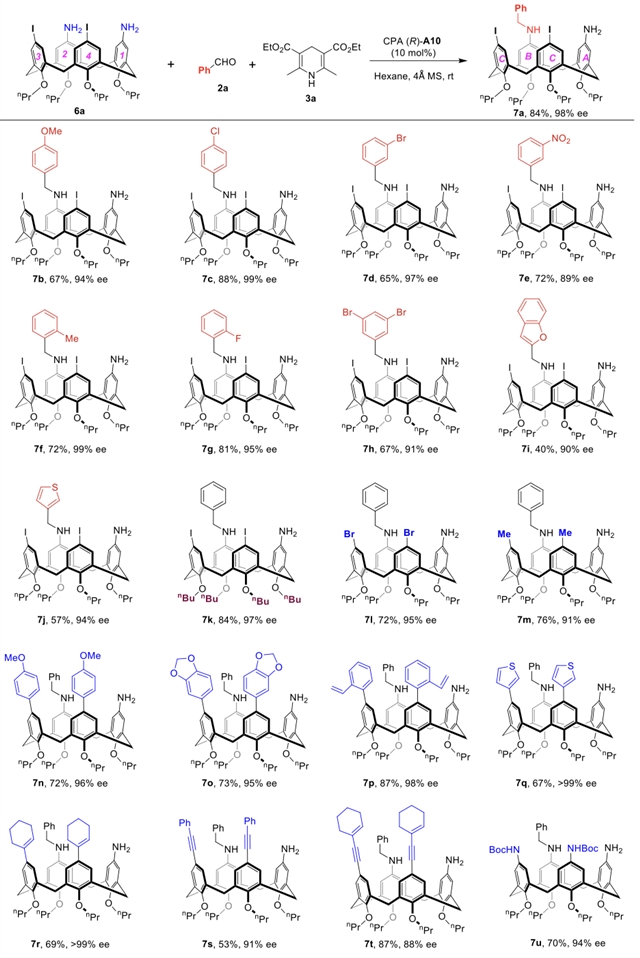
图3 手性磷酸(CPA)催化还原胺化实现 ABCC 型 ICCs 不对称合成的底物范围
ICCs绝对构型的确定与机理探究
为了证明这些方法的实用性,作者对 ABCD 型和 ABCC 型固有手性杯[4]芳烃进行了大规模不对称合成(图 4a)。以前手性 1a(0.5 mmol)为起始原料,仅使用1 mol%的 CPA A9,以 67% 的产率(283 mg)和 98% 的对映体过量(ee)获得了相应的 ICC 4a。此外,ABCC 型 ICC 7a 的大规模不对称合成也成功实现,以 83% 的产率(400 mg)和 98% 的 ee 得到了目标产物。为了确定所合成固有手性杯[4]芳烃的绝对构型,作者对产物进行了衍生化处理,杯[4]芳烃的N-磺酰化反应得到了适合X射线晶体学分析的单晶。具体而言,4a 与 TsCl 进行二磺酰化反应,以 84% 的产率得到化合物 8a,其绝对构型被确定为(M)。类似地,ABCD 型手性杯[4]芳烃 4 的构型也通过类比确定。同样,7a 与4-溴苯磺酰氯进行三磺酰化反应,以 71% 的产率得到化合物 9a,其构型被确定为(M),从而通过类比确定了 ABCC 型手性杯[4]芳烃 7 的绝对构型。
随后作者研究探讨了反应机理(图 4b)。有趣的是,当在 CPA A9存在下将前手性杯[4]芳烃 1a 与4-硝基苯甲醛(2d)混合时,经硅胶柱色谱分离,以50%的产率得到了双亚胺 1d’ ,同时有未反应的 1a 剩余,且几乎未检测到单亚胺中间体。随后,将双亚胺 1d’ 和双胺 1a(以1:1的比例)在 CPA A9 催化的还原胺化条件下与 Hantzsch 酯 3a 反应,以 68% 的产率和 99% 的 ee 得到了预期的单 N-取代 ICC 4d,同时有少量回收的 1a 和二取代产物,这表明亚胺中间体具有动态性质(图 4c)。鉴于在两种方法的底物范围研究中观察到了非手性二取代产物,作者试图评估它们对实现高对映选择性的贡献(图 4d)。为此,在标准条件下,使用 2a(0.5 equiv.)和 3a(1.0 equiv.)对外消旋 4a 进行动力学拆分(KR),得到了非手性二胺化产物。以 45% 的产率得到产物 11a,并以 52% 的产率回收 4a,其 ee 值为50%,对应的选择性因子(s)为5.4。类似地,使用 CPA A10 对外消旋 7a 进行动力学拆分,以 51% 的产率回收 7a,ee 值为 45%,s 为4.2。值得注意的是,回收的 4a 和 7a 具有与去对称化反应所得产物相同的构型,表明在标准条件下这些产物的进一步取代反应是不利的。此外,对 CPA A9 催化的 1a 去对称化反应进行了非线性效应研究(图 4e),CPA 催化剂的对映体纯度与反应的对映选择性之间观察到线性相关性,表明在对映体决定步骤中仅涉及单个催化剂分子。
基于这些结果及先前的研究,作者提出了一个合理的反应机理(图 4f)。在酸催化下,前手性杯[4]芳烃二胺 1 与醛发生缩合反应,生成前手性双亚胺中间体 1’ 与外消旋单亚胺中间体的混合物。随后,该双亚胺中间体通过选择性还原其中一个亚胺基团,发生对映选择性去对称化反应,生成主要产物 4’ 及其对映异构体 ent-4’。接着,剩余亚胺单元的进一步还原通过动力学拆分过程进行,该过程优先消耗不需要的对映异构体 ent-4’,从而提高了 4’ 的对映体纯度。最后,4’ 与底物 1 发生转亚胺化反应,释放出目标产物 4,并再生双亚胺中间体 1’。另一方面,外消旋单亚胺中间体在 CPA 催化下的选择性还原则通过动态动力学拆分进行,并伴随第二个动力学拆分步骤,进一步提高了目标产物的对映体纯度。
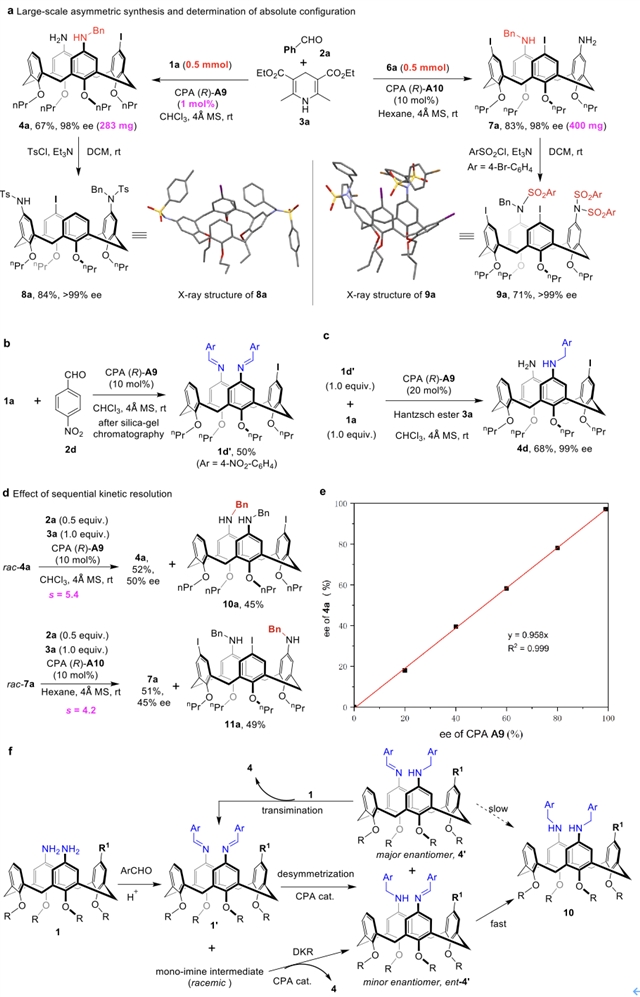
图4 绝对构型的确定与机理探究
ICCs的衍生化
为了进一步证明该方法的普适性,在 CPA A9催化的条件下,将对苯二甲醛应用于含 1,3-二苯胺基团的前手性杯[4]芳烃 1a(2.2 equiv.)的去对称化反应中,该反应顺利进行,以 84% 的产率、99% 的 ee 值和19:1的 dr 值得到ICC二聚体 12a(图 5a)。此外,通过外消旋磷酸催化的间苯二甲醛还原胺化反应,将所得的两个氨基连接起来,以 36% 的产率得到 13a。作为补充,在标准条件下,1a 与间苯二甲醛的去对称二聚化反应以 79% 的产率、99% 的 ee 值和>25:1的 dr 值得到相应的 ICC 二聚体 14a ;随后与对苯二甲醛的还原胺化偶联反应以 38% 的产率得到 ent-13a,其为 13a 的对映异构体。
此外,对合成的 ICC 产物进行了衍生化,以展示这些方法的实用性。含碘的手性杯[4]芳烃 4a 与二苯基膦(Ph2PH)在 Pd 催化下的 C-P 偶联反应,以 81% 的产率得到相应的固有手性膦化合物 15a(图5b)。另外, 4a 与 Zn(CN)2 在 Pd 催化下的偶联反应以 87% 的产率和>99% 的 ee 值得到氰基取代的杯[4]芳烃 16a。随后用 NaBH4 还原氰基生成伯胺,再用 Boc2O 保护,得到具有三种不同类型氨基的 17a。值得注意的是,在不添加其他偶联试剂的情况下,4a 在 Pd 催化条件下处理,发生了高效的双分子的分子间 C-N 偶联,以 51% 的产率和 99% 的 ee 值得到杯[4]芳烃二聚体 18a,其结构通过X射线晶体学分析得到了明确确认。
理论上,每个苯环上带有四个不同取代基的杯[4]芳烃根据其取代模式可以产生三种不同的非对映异构体,即 ABCD、ACBD 和 ABDC 类型,每种非对映异构体以一对对映体的形式存在。在实现了 ABCC 型杯[4]芳烃 7 的高效立体选择性合成后,作者设想对 7 进行选择性修饰可以制备所有 ABCD 型杯[4]芳烃的非对映异构体。正如预料中的那样,杯[4]芳烃 7a 在 Pd 催化下的 Suzuki 偶联反应与4-甲氧基苯基硼酸反应得到单偶联产物的可分离混合物,即 19a 和 20a,它们对应于 5a 的剩余两种非对映异构体(图 5c)。因此从原理上讲,通过在手性决定步骤中使用 CPA 催化剂的两种对映体,并结合后续衍生化步骤,应可获得该杯[4]芳烃骨架的所有六种立体异构体。
此外,在稀释条件下(c = 5.0 mM for 7a),将 ABCC 型杯[4]芳烃 7a 与1,10-癸二酸进行大环化反应,可顺利得到基于 ICC 的大环化合物 21a,产率为 64%(图5d)。有趣的是,在非稀释条件下(c = 100 mM for 7a),将 7a 与五氧杂十九烷-1,19-二酸偶联,可选择性地生成伯胺偶联的二聚体 22a,产率为 66%,非对映体比例>20:1。进一步地,将二酸活化为相应的酰氯后,22a 在仲胺位置发生大环化反应,得到包含两个 ICC 单元的大环化合物 23a。
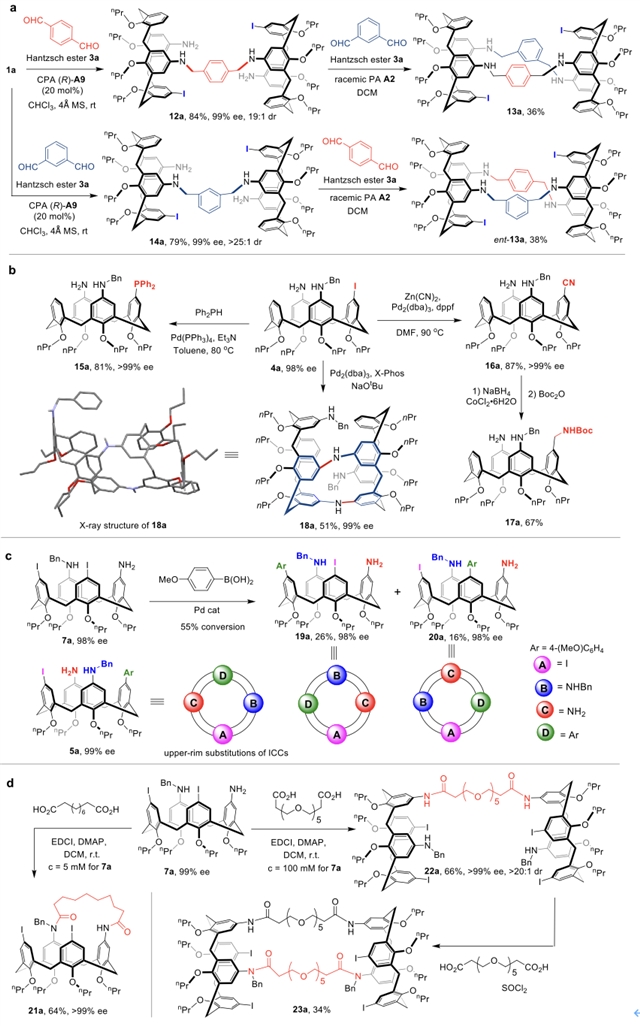
图5 ICCs的衍生化
ICCs的物理与手性光学性质的研究
由于直接合成的 ICCs 通常表现出较差的荧光性质,通过酰胺偶联反应将两个芘发色团引入到两种类型的 ICCs(7l 和 4a)上,与1-芘丁酸反应,得到具有高对映纯度的相应衍生物 24 和 25(图 6a)。获得这些含荧光团的 ICCs 后,研究了它们的光物理和手性光学性质。24 和 25 的紫外/可见吸收光谱显示出高度相似的轮廓,仅在强度上有微小差异。两种衍生物在234、243、265、276、327和343 nm 处均显示多个峰,这些峰可分别归因于不同的取代苯基和芘基(图 6b)。有趣的是,尽管化合物 24 和 25 在370至410 nm 之间显示出相似的荧光峰,但化合物 24 在480 nm 附近表现出一个独特且强烈的峰,而该峰在化合物 25 中几乎不存在(图 6c)。这种红移且变宽的激基缔合物发射可能归因于分子内两个邻近芘单元之间的相互作用。因此,作者使用 CPA (S)-A10制备了 24 的对映异构体,并研究了两种对映异构体的手性光学性质,双芘功能化衍生物 24 表现出显著的 CPL 活性,如(P)-和(M)-24 明显的镜像CPL信号所示(图 6d)。24 在480 nm 处的发光不对称因子(|glum|)测定为3.2 × 10⁻³,该值超过了大多数手性小分子(图 6e)。
总结
作者通过对映选择性去对称化策略,实现了上缘取代的固有手性杯[4]芳烃的催化不对称合成。该方法采用手性磷酸催化的—锅法不对称还原胺化反应:以Hantzsch酯作为氢转移试剂进行胺化反应时,两种上缘二氨基取代的前手性杯[4]芳烃通过选择性单 N-烷基化实现了高效去对称化,生成了具有高对映选择性的 ABCD 型和 ABCC 型固有手性杯芳烃(ICCs)。机理研究表明,所观察到的高对映选择性源于对映选择性去对称化与动力学拆分的协同过程,其中亚胺中间体的不对称还原被确定为对映选择性决定步骤。这些 ICCs 可进行多种衍生化反应,包括通过还原胺化、C-N 偶联或与二酸形成酰胺键将两个 ICC 单元合并到单个分子中。值得注意的是,作者证明通过该方法结合后续衍生化,可以高对映纯度获得 ABCD 型 ICC 的所有六种可能立体异构体,而其他方法难以实现这一点。此外,将荧光基团引入这些固有手性框架中,赋予了 ICCs 衍生物具有前景的光物理和手性光学性质,进一步凸显了该方法的价值。
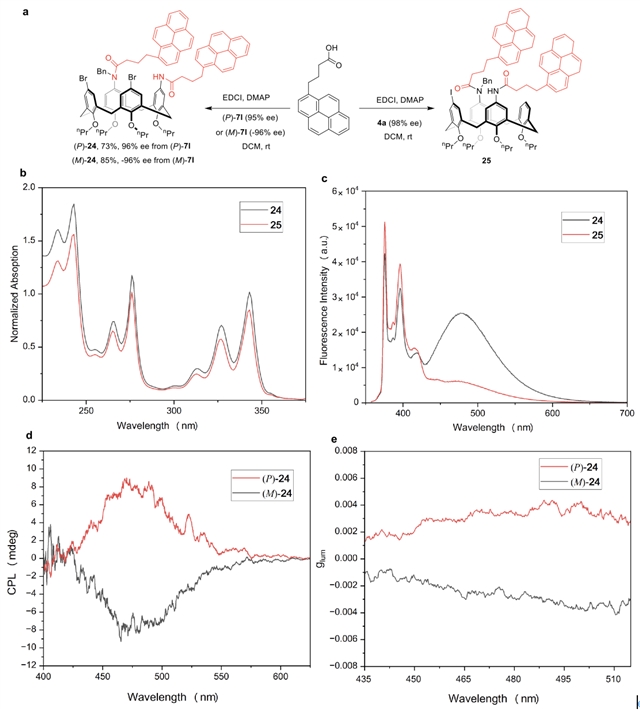
图6 光物理与手性光学性质的研究
期刊介绍
Angewandte Chemie是全球化学领域最具影响力的顶级期刊之一,由Wiley出版,创刊于1887年,最新影响因子为16.9。
特别声明:本文转载仅仅是出于传播信息的需要,并不意味着代表本网站观点或证实其内容的真实性;如其他媒体、网站或个人从本网站转载使用,须保留本网站注明的“来源”,并自负版权等法律责任;作者如果不希望被转载或者联系转载稿费等事宜,请与我们接洽。