|
|
|
|
|
告别试错!机器学习辅助设计高性能Fe–N–C氧还原电催化剂 |
|
|
质子交换膜燃料电池是清洁能源转化的重要方向,而阴极氧还原反应(ORR)动力学缓慢,长期制约其能量转换效率,直接决定电池性能。目前行业通用的铂碳催化剂使用贵金属铂,储量少、造价高,是氢能装备国产化里亟待解决的材料痛点。Fe-N-C单原子催化剂原料易得、电子结构可调,是替代铂基催化剂的主流候选材料,但其活性与稳定性仍难以同时满足实际应用需求。杂原子取代来是目前常用的Fe-N-C催化剂性能优化方式,然而,杂原子既可能取代Fe–N–C平面内的C/N原子,也可能作为轴向配体配位到Fe中心,现阶段研究大多只单独采用其中一种改性方式,而对于两类位点如何分别并协同影响Fe中心电子结构和含氧中间体吸附,此前缺乏系统的定量认识,因此很难制备出同时满足高活性、高稳定性要求的电池级催化剂。
福州大学袁珮教授、吴清宸副教授联合中国科学技术大学葛君杰教授等在中国工程院Engineering集群分刊ENGINEERING Energy期刊发表题为“Dual modulation of Fe-N-C catalysts via axial and in-plane heteroatoms for oxygen reduction: A combined DFT and machine learning study”的研究论文。研究团队构建了158个杂原子改性的Fe-N-C模型,结合密度泛函理论(DFT)和机器学习方法系统研究面内掺杂与轴向配位对催化剂稳定性和ORR活性的影响。研究揭示,轴向配体对ORR性能的调控作用总体总体强于面内掺杂,并据此筛选出以氟轴向修饰为共同特征的若干种候选高性能催化剂,为无铂燃料电池催化剂设计提供理论方法。
传统试错模式制约催化剂研发效率
过去研发改性Fe-N-C催化剂主要依靠反复实验试错,可选用的杂原子种类、掺杂位点组合数量极多,仅靠密度泛函理论(DFT)批量计算筛选耗时久、成本高。现有研究存在两处明显不足:一是没有直接对比面内掺杂、轴向配位分别对催化性能的影响程度,难以确定更高效的改性思路;二是缺少能直接关联材料微观结构与催化效果的量化参数,无法快速预判同时采取多种改性方式的催化剂表现。受理论工具限制,酸性环境下Fe-N-C催化活性与稳定性不足的问题一直难以从源头解决,严重制约了燃料电池材料迭代与清洁能源转型进度。
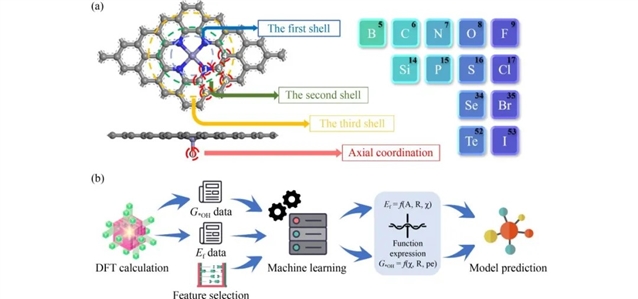
图1.Fe-N-C催化剂改性策略示意图以及用于评估催化剂性能的计算-机器学习流程。(a)通过面内掺杂和轴向配位实现Fe-N-C催化剂的改性策略,展示了13种用于取代掺杂或轴向配位的候选元素;(b)Fe-N-C催化剂在掺杂和轴向配位改性下稳定性与ORR活性分析的工作流程示意图。
结合理论计算与机器学习建立设计方法
团队结合DFT和机器学习方法完成系统性研究,取得多项关键结论:团队以含FeN4活性中心的Fe–N–C催化剂模型为基础,选用13种常见非金属杂原子,设置6个非等效面内取代位点和1个Fe轴向配位位点,搭建158组单修饰催化剂模型,通过计算明确了轴向配体对氧还原性能的调控效果明显强于面内掺杂原子。团队进一步搭建了随机森林高精度预测模型,借助SISSO算法推导出可以定量预测催化剂稳定性、催化活性的计算公式,并给出可解释的定量描述符:催化剂热力学稳定性主要受轴向配体原子的电子亲和性和近Fe中心面内位点的原子半径影响;ORR活性则主要由轴向配体的p电子数和电负性主导。电子结构分析表明,吸电子能力较强的轴向配体通过沿z方向与Fe的dz2轨道相互作用、抽取Fe中心电子密度,从而弱化*OH吸附;面内掺杂则调节面内取向d轨道和局域自旋状态,对吸附强度进行精细修正。在各种轴向杂原子中,氟原子能够显著调控Fe的dz2轨道,适度弱化* OH中间体吸附,从而优化反应热力学能垒。基于由计算结果训练得到的机器学习模型,研究团队对864组“面内杂原子+轴向杂原子”双修饰结构开展性能预测,筛选出6种结构稳定、催化活性更优的催化剂,全部经DFT计算验证,大幅减少筛选的计算工作量。6种候选均以F为轴向配体。F在所考察元素中具有最高的Pauling电负性(3.98),且原子半径小、2p轨道紧凑,可在不明显扭曲平面结构的前提下与Fe形成强σ键,适度削弱*OH吸附,使决速步由*OH质子化转向*OOH生成。需要强调的是,这些结构目前属于经机器学习预测并通过DFT复核的理论候选结构,实际合成与器件性能仍需实验验证。该结果完整解释了轴向配体和面内掺杂原子协同调控催化中心电子结构的内在规律,给出了清晰的双杂原子协同改性设计思路。
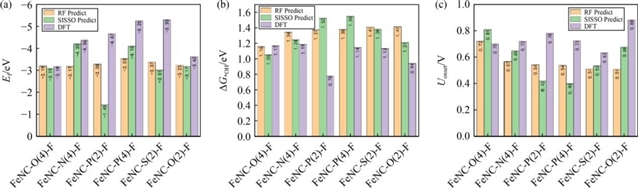
图2.六种活性最高的Fe-N-C催化剂(FeNC–O(4)–F、FeNC–N(4)–F、FeNC–P(2)–F、FeNC–P(4)–F、FeNC–S(2)–F和FeNC–O(2)–F)的机器学习预测性质与DFT计算性质对比。(a)形成能 Ef;(b)∗OH 吸附自由能ΔG*OH; (c)起始电位Uonset.
这项工作形成了一套“理论计算+机器学习”的催化剂快速筛选流程,建立了贯通“结构描述符—性能预测—机理解释”的设计框架,为开发高活性、稳定的电催化剂提供了可迁移的研究范式。研究明确了氟作为轴向配体的改性优势,为开发高性能无铂Fe-N-C催化剂指出了有价值的方向,有助于缓解行业对贵金属铂的依赖。该研究搭建的联合计算框架也能复用在电解水、二氧化碳还原等其他碳中和相关催化材料研发中,加快新型电催化剂开发速度。文中提出的双杂原子协同改性新思路,为制备高活性、长寿命无贵金属阴极催化剂建立了统一理论体系,助力燃料电池产业自主化发展,支撑国家碳中和战略稳步推进。(来源:EngineeringJournals微信公众号)
相关论文信息:https://journal.hep.com.cn/fie/EN/10.1007/s11708-026-1074-0